

400-820-8531
 图1. 系统设计质谱的蛋白酶质组学简要(图源:Shuken, J Proteome Res, 2023)
一、概况
以质谱为地基的淀粉酶质组学都就能够解决办法管于淀粉酶质的这一产品事情,如淀粉酶质的字段、表现丰度、亚癌细胞固定、淀粉酶系统、二维结构设计、电化学体现性及淀粉酶质-淀粉酶质彼此使用等。仅仅技术设备的管理处仪器设备便便质谱仪,它都就能够查测不一样的僵化度的样本中淀粉酶质的效率电势比(m/z)和预警的强度。 对于质谱的球核球蛋白酶酶质组学最易见的新技术之四是动用动态数据分折报告信任式收采(data-dependent acquisition,DDA)对产品的土样(集体细胞、集体、体液还是树木、白色念珠菌等文件)做出非靶向药物自下而上(bottom-up)的按量球核球蛋白酶酶质组学实验操作。词语“自下而上”指的办法肽分享中推论球核球蛋白酶酶质的企业信息,这类别调查的措施办法产品的土样中取出球核球蛋白酶酶质,酶解为肽段,以后按照质谱分享多肽(普通7-30个球脂肪酸都比较最合适)(图2)。当以DDA形式得到质谱动态数据分折报告时,检测工具到肽,以后会一个一个取舍做出电影电影片段化,烦请在在下游动态数据分折报告分享中配其队列。与详尽的球核球蛋白酶酶质相比较,多肽有下列一个独到之处:较小的多少分离法地域分布、更适用于反相极有效率色谱仪色谱(HPLC)分离法,并会产生更可能释疑的电影电影片段光谱分析。
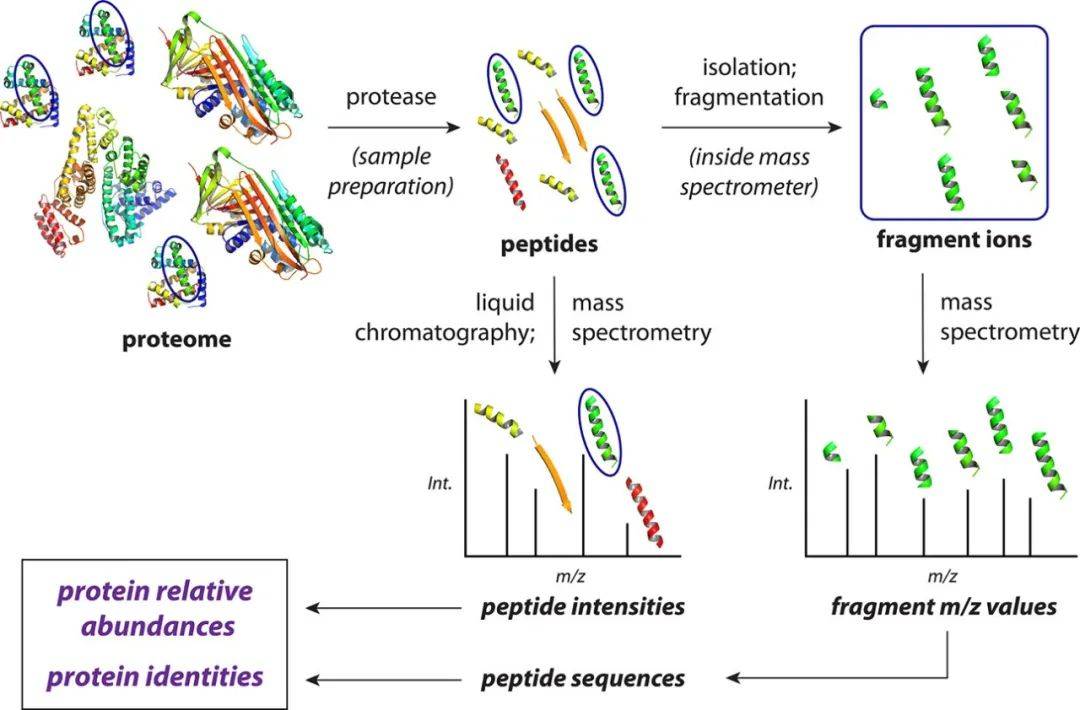 图2. 非常典型的非靶向治疗自下而上质谱蛋清质组研究的优化产品概念概括(图源:Shuken, J Proteome Res, 202
二、实验操作流量
2.1 样本量备制
一个球营养物质组實驗都从检样制法刚开始,自下而上球营养物质组学的专用检样制法工作上工作下图3图示。另一工作其中包括球营养物质的生成、性质发生变化、操作二硫苏糖醇(DTT)或磷酸三氯乙基酯(TCEP)呈现二硫键、操作碘乙酰胺(IAA)将巯基烷基化,或很快被LysC和胰球蛋清酶“代谢”。代谢后的肽段需经C18包被的固相开展脱盐,另外将肽重悬于液质色谱-并联电路图质谱(LC-MS/MS)实行进行分析兼容的水加载液中,这段时间肽能开展LC-MS/MS实行进行分析(图3)。
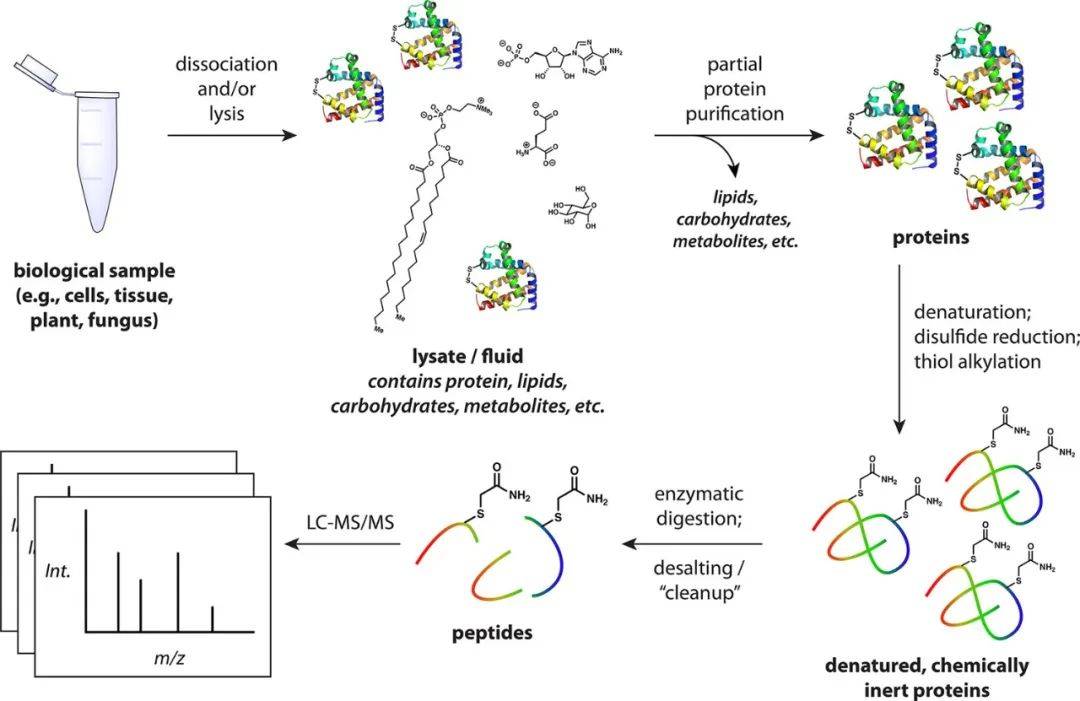 图 3. 针对自下而上质谱的蛋白酶质组学的专用产品的样品光催化原理做工作方案(图源:Shuken, J Proteome Res, 20
2.2 LC-MS/MS了解
LC-MS/MS程序运行就开始后的第1 步是仿品拆分和上样到HPLC柱上。能够测量仪器的不一,这款进程也可以以几种不一的方案会出现;图4展示台了了个简单的的举例。在操作有效率液质色谱的非靶点淀粉酶质组学的方法中,常常包含能够给予压差(拉)以后给予 压(推)将特殊数的仿品读取到有效率液质高效液相阴阳离子交换柱上。仍然肽被安装到高效液相阴阳离子交换柱上,才会的同时会出现四件事:液质色谱、液相肽阴阳离子的养成(电离)、肽的质谱浅析(MS1)和片断的质谱浅析(MS2)。
 图4. LC-MS/MS中科学规范高效液相色谱法的简化版说(图源:Shuken, J Proteome Res, 2023)
2.2.1 HPLC
图纸经由运用预语言编程容剂等度的快速色谱仪正离子交换柱洗刷,即在全部作业环节中变动容剂混后物的化学物质,其厚度基本情况下为30-1100分钟。在淀粉酶质组学中,快速色谱仪色谱可以说始终以反相玩法开展,这暗示着着柱中填色了疏水固定住相(基本情况下是二防氧化硅包被厚度为1八个碳的波形烃链,通称C18)。容剂(流量相)基本情况下是有两种溶剂的混后物(水溶剂如0.1%甲酸和无机溶剂如乙腈),每张溶剂都由自身的等度泵混凝土泵送。肽表明其疏水性聚氨酯被区域溶合,在等度环节中在不相同精力(选择精力,RTs)洗刷。绝佳等度考量于这几个原则,其中包括正离子交换柱、图纸非常局限性、检测仪器和通过实验方向。图5表示一个多个运用HPLC等度开展肽溶合的例,色谱图内的各个峰代表英语四组不相同的正离子。
 图5. LC-MS/MS正常运作的常见色谱图,原辅料为胰血清酶和LysC消化不良的小鼠脑血清(图源:Shuken, J Prote
2.2.2 肽电离
由于均值的确定,局部分开的肽被间隔地发射到光谱分析仪仪仪中。在释放的电压的的影响下,从HPLC柱底部发射出所含多肽的导电连接液滴;导电连接荷的肽被脱溶(进来液相),进来光谱分析仪仪仪,并在光谱分析仪仪仪内的磁感应场带动下发展有序推进(图6)。给定的肽在电离时常见能够所采用各种有所差异的正正电荷量量情况;每次正正电荷量量情况常见相关联于质子化情况(有多少钱质子与肽整合)。各种有所差异的正正电荷量量情况引发各种有所差异的m/z值:假如,z = 1的电离肽将具m/z = [m + H],中间m是中性化肽的产品品质,H是质子的产品品质,而z = 2的一样肽将具m/z = [m + 2H]/2。肽的各种有所差异正正电荷量量情况被炎症因子朋友分开,被称作肽的各种有所差异“前体”。
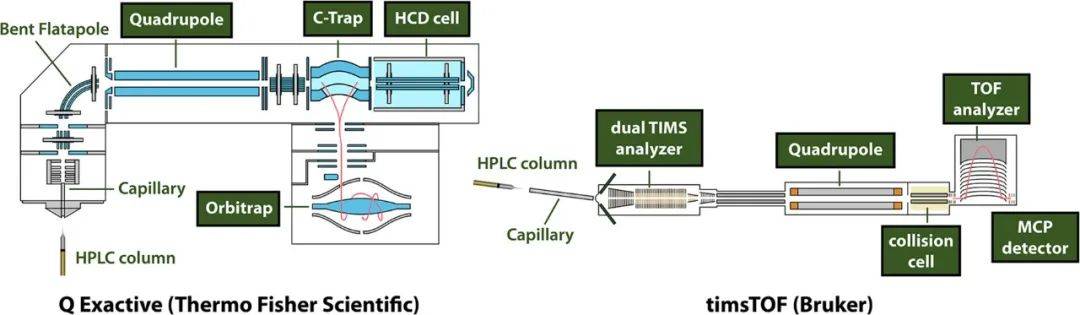 图6. 有两种兴起的核膳食纤维组学质谱仪关心图(图源:Shuken, J Proteome Res, 2023)
2.2.3 肽质谱扫描器(MS1)
光谱图仪仪间断性快速的获得光谱图仪以监测电离肽。许多频谱采集程序案例被通称“MS1扫视”。所有质谱的获得都所需几个水平讲解仪,它基于我们的水平电荷量比(m/z)值来解答亚铁离子,或是几个在线测量5G号的测探器。几个时尚的水平讲解仪和监测器是航空时期讲解仪和导轨阱(图7)。 Q Exactive(Thermo Fisher Scientific)是相对于简单化的轮轨列车阱质谱仪,MS1扫描拍照的范围图在400 ~ 1600 Th区间内(Th为m/z的方)。多肽入驻C -Trap中,在吸收率动力的氮(N2)碳原子的帮下,由一定的的阴阳阴阳化合物日常积累事件(“吸取事件”),C -Trap时候并立即 :将其阴阳阴阳化合物推入轮轨列车阱。一旦发现入驻轮轨列车阱,阴阳阴阳化合物致力于中央伺服电机进动,仅以与它的m/z值成分配比例的几率沿伺服电机自激振荡。当它挪动时,会引起跌涨工作电流,确认傅里叶切换处置求得m/z值和抗压强度。这一质量管理讲解的方法含有高m/z鉴别率和精密度。检测成功后,转化成如图已知7A已知的MS1频谱。
 图7. MS1和MS2光谱仪的典例。A. MS1频谱;B. MS2频谱(图源:Shuken, J Proteome Res
2.2.4 泥石MS打印(MS2)
MS1采摘測量电离肽的m/z值和效果,但或缺选择肽角色/队列需提交的的数据信息。其实m/z值往往兼具很高的更准性,但在m/z误差率支持面积内留存太多太多应该的肽,没有办法仅依据m/z来正常识别肽。以便拥有评定需提交的的数据信息,将多肽段落化(往往在肽键处),用质谱仪測量段落,得到光谱图仪称是“MS2光谱图仪”。 在每当MS1扫苗后,光谱分析分析仪仪在来时会会的首选在MS1光谱分析分析仪中了解到的有一些阴阳离子来重积累更多和残片化。固然有四种前体的首选机制,但经常的首选光谱分析分析仪中硬度最好的前体。为了让防止出现相似的首选原本残片化的肽,较近残片化的m/z值被消除在的首选之余。 因为选定质谱峰什么情况下也许意味肽而而不是环境破坏阳阴阴正正亚铁铝铁铁离子,光谱分析仪找临近的重放射性拉曼光谱峰,如13C和15N。一款 碳都有12C的阳阴阴正正亚铁铝铁铁离子的线质(m)比含有个款 13C的重复阳阴阴正正亚铁铝铁铁离子的线质(m)低1.003 Da,含13C阳阴阴正正亚铁铝铁铁离子相应的MS峰的m/z值为宜高1/z,如z = 1时高1.0 Th, z = 2时高0.5 Th,z = 3时高0.33 Th,依某些推。由此,给定丝毫观察动物到的峰,比如在某些m/z距里上知道临近的峰,则会推定阳阴阴正正亚铁铝铁铁离子的正电势。某些峰的相对性程度也会大概出阳阴阴正正亚铁铝铁铁离子有几多C和N氧分子式,由此阳阴阴正正亚铁铝铁铁离子是肽的也许性有多少岁(图8);在给定的m/z下,肽的常见放射性拉曼光谱峰程度比有差异于洗衣机清洗剂或碳水单质等所有分子式。伴随成千上万非肽环境破坏阳阴阴正正亚铁铝铁铁离子存在+1正电势,有时候z = +1的肽情节经常产品信息较少,经常选用带+2或越大正电势的阳阴阴正正亚铁铝铁铁离子实现碎裂。
 图8. 模似产品品质增长阳阴离子的MS1谱(图源:Shuken, J Proteome Res, 2023)
 图9. 鉴于可移动质子模式的碰撞测试分析解离(CID)细碎案件的或者缘由(图源:Shuken, J Proteome Res,
2.2.5 个人总结
同一个系数进程中(普通为30 - 1八十分钟),光谱仪分折仪连续不断积聚液相正铝离子。MS1正铝离子被认估为肽样特性去分折,每项假定的肽被进行积聚和宝箱化(MS2),第二步间歇往返。在Q Exactive中,比如有一次MS1验测历时50 ms,并捕获10次MS2验测,一段时间验测历时200 ms,所以这样生长期性将在至少2 s内搞定。在timsTOF中,同一个一般的生长期性都要要25 ~ 200 ms。这样生长期性在同一个系数进程中重叠千余到数万次,所有数万个光谱仪分折。一种统计数据显示提取工具玩法被通称统计数据显示显示依靠统计数据显示提取工具(DDA),由于取得MS2频谱的定决定于MS1统计数据显示显示;另外一个种方案是统计数据显示显示独立自主统计数据显示提取工具(DIA)。如上所诉,不宽裕电离的肽是不会被验测到,但肽也都要不错地宝箱化,即所有足够了有信息的宝箱以供掌握(图9)。三、拜谱菌物工作小结
期数相关内容具体解绍了立于质谱的淀粉酶质进行实验程序的样表筹备 及LC-MS/MS讲解,下两篇将解绍数据报告讲解及淀粉酶质组学前沿性发展方向,拔冗盼望着!参照资料:
Shuken SR. An Introduction to Mass Spectrometry-Based Proteomics. J Proteome Res. 2023; 22(7):2151-2171. doi: 10.1021/acs.jproteome.2c00838.


 加关注大众号


 私信小红书官网书


